文档核对版本: 1.0.6 · 2026-09-23
使用适当清洗的数据和预先定义的比较方案。QC/Blank 不参与生物学假设检验。按用途选择变换与缩放:PCA 使用缩放不意味着 fold change 也要从缩放值计算。
run_pca() 返回 PCA 模型,pca_score_plot() 绘制得分;mutate_fc() 按均值或中位数计算 case/control;mutate_p_value() 支持 t 检验和 Wilcoxon 检验,并添加多重校正结果。配对检验前明确对齐同一个体。下例为独立分组比较,组名来自样品信息;这些 massstat 接口要求每个比较组至少三个样品。
其他功能包括热图、相关性、距离、图结构转换、PLS 和 PLS-DA。训练数据上的监督分离不是预测验证,需使用合适的留出或嵌套验证,不能先在全部数据上筛选特征再切分。
图解:本章操作路线
检验前明确倍数变化的分子组与分母组,核对样本数、配对关系和变换方式。结合效应量与校正 P 值解释结果,重要特征还要回到峰证据复核。PCA 分离本身不是假设检验。
功能范围
PCA 与缩放、倍数变化和假设检验、火山图与热图、相关性/距离/图结构,以及 PLS/PLS-DA。
使用示例
si <- massdataset::extract_sample_info(normalized)
control <- si$sample_id[si$group == "Control"]
case <- si$sample_id[si$group == "Treatment"]
# Replace labels to match your experimental design.
if (length(control) >= 3 && length(case) >= 3) {
  stats_object <- massstat::mutate_fc(normalized, control, case,
                                     mean_median = "mean")
  stats_object <- massstat::mutate_p_value(stats_object, control, case,
    method = "t.test", p_adjust_methods = "BH")
  write.csv(massdataset::extract_variable_info(stats_object),
            "feature_statistics.csv", row.names = FALSE)
}
函数查询
下面列出已核对源码中导出的 API,包括兼容接口与辅助函数。具体参数以安装版本的 R 帮助为准;例如运行 help("函数名", package = "massstat")。
展开导出函数列表
Heatmap, convert_dummy_variable, convert_mass_dataset2graph, cor_mass_dataset, dist_mass_dataset, massstat_conflicts, massstat_logo, massstat_packages, mutate_fc, mutate_p_value, pca_score_plot, pls, plsda, run_pca, scale_data, scale_data1, scale_data2, volcano_plot
看图操作:阅读明确进行了缩放的 PCA
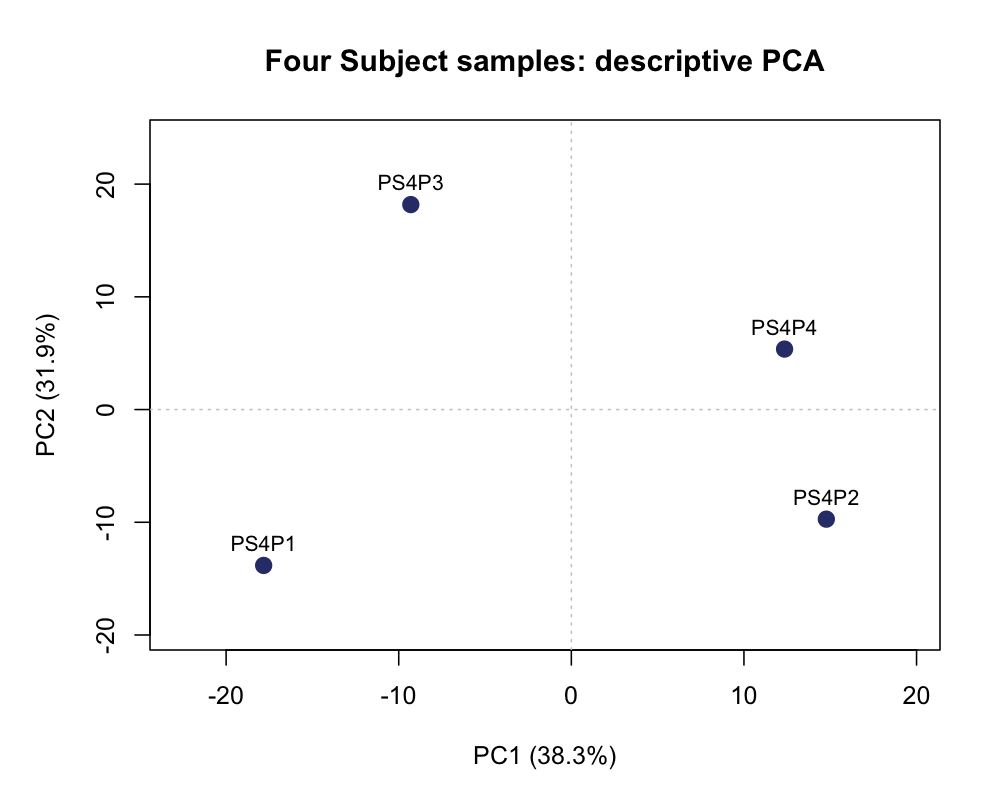
- 每个点代表样本,坐标轴百分比表示相应主成分解释的方差。
- 示例预处理后保留有限且非常量特征,使用 prcomp 的 center = TRUE 和 scale. = TRUE。
- 不能根据此图宣称某个聚类显著;组间比较需要有效实验设计与适合的推断检验。